Một chuẩn mực
Nôi Dung Chính
FDA 510k là con đường phổ biến giúp thiết bị y tế được phép lưu hành tại thị trường Hoa Kỳ. Tuy nhiên, trên thực tế nhiều doanh nghiệp mất thêm vài tháng, thậm chí hơn một năm để hoàn tất hồ sơ. Nguyên nhân thường không đến từ chất lượng sản phẩm mà xuất phát từ sai sót trong quá trình triển khai. Nhiều hồ sơ FDA 510k bị yêu cầu bổ sung hoặc rơi vào diện RTA (Refuse to Accept) do doanh nghiệp chuẩn bị chưa đúng ngay từ đầu.
I. FDA 510k: Vì sao hồ sơ dễ bị kéo dài thời gian?
Quy trình FDA 510k không chỉ là gửi tài liệu cho FDA. Đây là quá trình chứng minh thiết bị mới tương đương với một thiết bị tham chiếu đã được FDA chấp thuận.
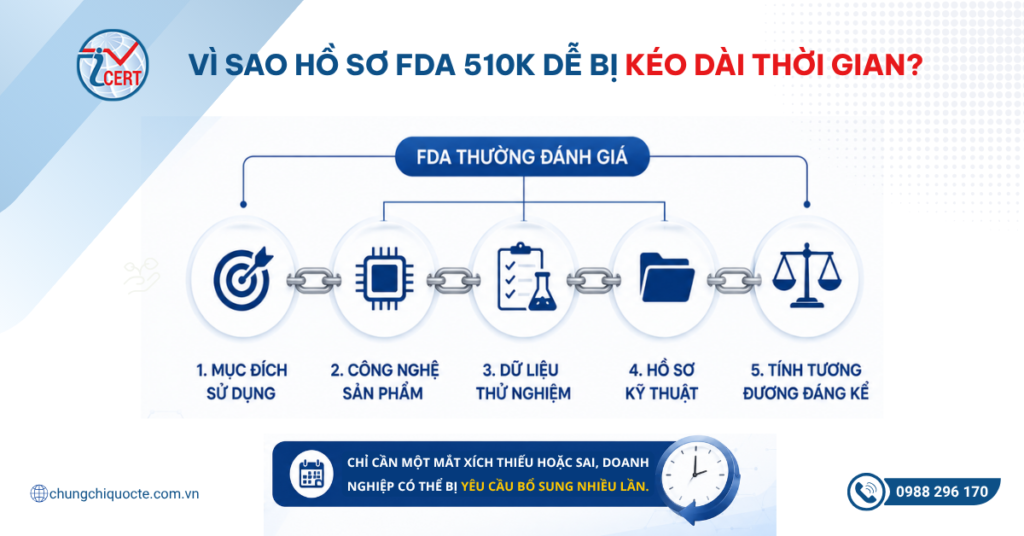
FDA thường đánh giá:
- Mục đích sử dụng
- Công nghệ sản phẩm
- Dữ liệu thử nghiệm
- Hồ sơ kỹ thuật
- Tính tương đương đáng kể
Chỉ cần một mắt xích thiếu hoặc sai, doanh nghiệp có thể bị yêu cầu bổ sung nhiều lần.
Đây là lý do nhiều hồ sơ FDA 510k bị kéo dài dù sản phẩm đã hoàn thiện.
II. FDA 510k: 7 lỗi phổ biến khiến hồ sơ bị từ chối
1. Chọn sai Predicate Device
Đây là lỗi phổ biến nhất trong quá trình triển khai FDA 510k.
Nhiều doanh nghiệp chọn sản phẩm giống tên hoặc hình thức bên ngoài nhưng khác:
- Mục đích sử dụng
- Công nghệ
- Đặc điểm kỹ thuật
Khi chọn sai Predicate Device, toàn bộ lập luận về Substantial Equivalence có thể mất giá trị.
2. Thiếu dữ liệu thử nghiệm
FDA yêu cầu dữ liệu thực tế chứ không chỉ mô tả sản phẩm.
Một số thử nghiệm thường gặp:
- Hiệu suất
- EMC
- An toàn điện
- Sinh học ISO 10993
- Độ ổn định
Thiếu thử nghiệm là nguyên nhân phổ biến khiến FDA 510k bị yêu cầu bổ sung.
3. Hồ sơ mô tả thay vì chứng minh
Nhiều doanh nghiệp xây dựng tài liệu theo kiểu brochure giới thiệu.
FDA không cần:
- Nội dung quảng cáo
- Mô tả chung chung
FDA cần:
- So sánh kỹ thuật
- Dữ liệu thử nghiệm
- Bằng chứng khoa học
Đây là điểm rất dễ làm sai.
4. Không tuân thủ định dạng template eSTAR của FDA
FDA hiện yêu cầu nhiều hồ sơ FDA 510k triển khai theo cấu trúc eSTAR (electronic Submission Template And Resource). Đây là mẫu hồ sơ điện tử chuẩn hóa nhằm giúp doanh nghiệp xây dựng tài liệu đúng định dạng FDA. Một số lỗi thường gặp:
- Sai cấu trúc eSTAR
- Thiếu mục bắt buộc
- Khai báo không đầy đủ
- Sai định dạng dữ liệu
- Không đáp ứng tiêu chí RTA (Refuse to Accept)
Ngay cả khi dữ liệu kỹ thuật tốt, hồ sơ vẫn có thể bị trả lại nếu không đáp ứng đúng cấu trúc eSTAR.
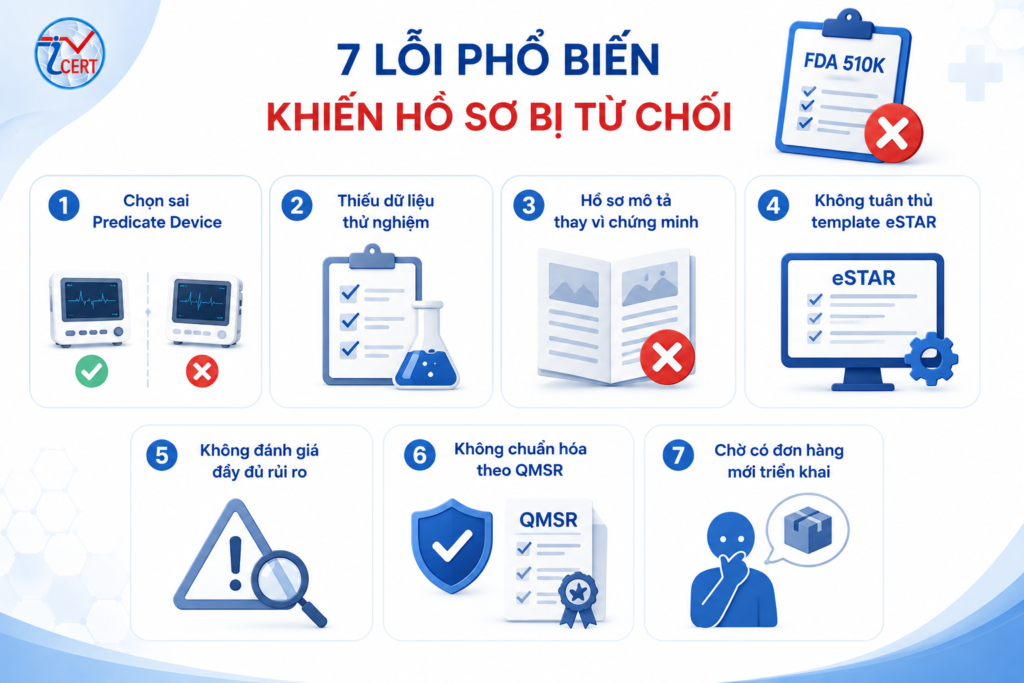
5. Không đánh giá đầy đủ rủi ro
FDA yêu cầu doanh nghiệp nhận diện các nguy cơ liên quan đến sản phẩm. Ví dụ:
- Nguy cơ điện
- Nguy cơ sinh học
- Lỗi vận hành
- Rủi ro người dùng
Thiếu đánh giá này có thể làm giảm tính thuyết phục của hồ sơ FDA 510k.
6. Không chuẩn hóa hệ thống chất lượng theo QMSR
FDA không chỉ đánh giá sản phẩm. Doanh nghiệp còn cần:
- Quản lý hồ sơ
- Kiểm soát thay đổi
- Truy xuất nguồn gốc
- Hệ thống chất lượng
Đặc biệt, FDA đang chuyển sang QMSR (Quality Management System Regulation) với nền tảng tham chiếu từ ISO 13485:2016. Điều này giúp đồng bộ hệ thống quản lý chất lượng giữa FDA và tiêu chuẩn quốc tế.
Nhiều doanh nghiệp chuẩn bị tốt hồ sơ kỹ thuật nhưng chưa chuẩn hóa hệ thống nội bộ theo hướng QMSR. Điều này có thể tạo ra rủi ro khi FDA đánh giá tổng thể năng lực quản lý chất lượng.
7. Chờ có đơn hàng mới triển khai
Đây là lỗi rất phổ biến. Nhiều doanh nghiệp chỉ bắt đầu FDA 510k khi đối tác yêu cầu. Trong khi thực tế, thời gian triển khai thường gồm:
- Chuẩn bị tài liệu
- Thử nghiệm
- Bổ sung hồ sơ
- Chờ FDA đánh giá
Tổng thời gian có thể kéo dài gần một năm hoặc hơn.
III. FDA 510k: Quy trình chuẩn giúp giảm nguy cơ bị trả hồ sơ
| Bước | Nội dung thực hiện | Mục tiêu |
| Bước 1 | Phân loại thiết bị | Xác định hướng triển khai |
| Bước 2 | Chọn Predicate Device | Xây dựng nền tảng hồ sơ |
| Bước 3 | Thực hiện thử nghiệm | Chuẩn bị dữ liệu |
| Bước 4 | Xây dựng hồ sơ | Đúng cấu trúc FDA |
| Bước 5 | Đánh giá nội bộ | Phát hiện sai sót |
| Bước 6 | Nộp FDA 510k | Chính thức đăng ký |
Triển khai đúng quy trình giúp doanh nghiệp giảm đáng kể nguy cơ bị FDA phản hồi nhiều lần.
IV. FDA 510k: Làm đúng từ đầu doanh nghiệp nhận được gì?
Thực hiện đúng FDA 510k giúp doanh nghiệp:
- Rút ngắn thời gian xử lý
- Giảm chi phí chỉnh sửa
- Tăng tỷ lệ FDA Clearance
- Nâng cao uy tín với đối tác
- Mở rộng thị trường quốc tế
Đây là lý do nhiều doanh nghiệp ưu tiên xây dựng chiến lược FDA ngay từ đầu thay vì xử lý khi phát sinh vấn đề.
V. ICERT – Đơn vị tư vấn FDA 510k trọn gói
ICERT hỗ trợ doanh nghiệp triển khai FDA 510k từ phân loại thiết bị, lựa chọn Predicate Device, xây dựng hồ sơ kỹ thuật đến đồng hành trong quá trình làm việc với FDA.
👉 Liên hệ ICERT để được tư vấn lộ trình FDA 510k phù hợp và tối ưu thời gian triển khai.
Thông tin liên hệ
CÔNG TY CP TƯ VẤN CHỨNG NHẬN QUỐC TẾ ICERT GLOBAL
Hà Nội: Số 7 ngách 21 ngõ 168 Nguyễn Xiển, Hạ Đình, Thanh Xuân, Tp. Hà Nội
Đà Nẵng: 47 Trần Đình Tri, Phường Hòa Minh, Quận Liên Chiểu, Tp. Đà Nẵng
Hồ Chí Minh: Tầng 4, 232/1/33 Bình Lợi, Phường 13, Quận Bình Thạnh, Tp. Hồ Chí Minh
Hotline: 0988 296 170
Email: sales@icert.vn
Tags: FDA 510k