Một chuẩn mực
Nôi Dung Chính
FDA và CE là hai yêu cầu quan trọng đối với doanh nghiệp muốn xuất khẩu thiết bị y tế sang thị trường quốc tế. Tuy nhiên, nhiều doanh nghiệp vẫn cho rằng FDA và CE chỉ khác nhau về khu vực áp dụng. Thực tế, FDA và CE khác nhau từ cơ quan quản lý, phương thức đánh giá, cấu trúc hồ sơ đến yêu cầu giám sát sau lưu hành. Nếu lựa chọn sai lộ trình ngay từ đầu, doanh nghiệp có thể phát sinh nhiều chi phí, kéo dài thời gian đăng ký và ảnh hưởng đến kế hoạch kinh doanh.

I. FDA và CE là gì? Bản chất quản lý thiết bị y tế của Mỹ và Châu Âu
FDA là gì?
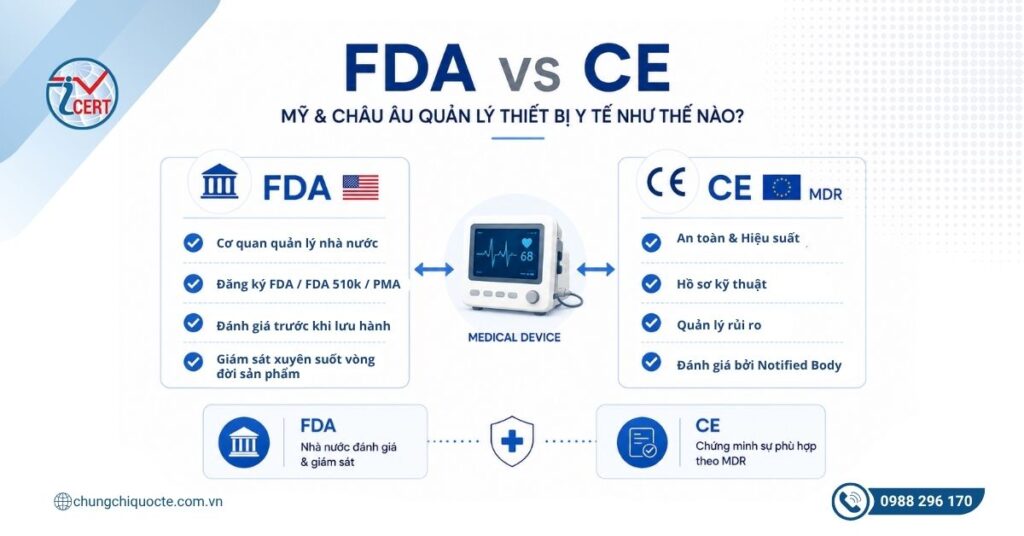
FDA (Food and Drug Administration) là Cục Quản lý Thực phẩm và Dược phẩm Hoa Kỳ. Đây là cơ quan quản lý nhà nước chịu trách nhiệm kiểm soát các sản phẩm liên quan trực tiếp đến sức khỏe con người như thuốc, thực phẩm, mỹ phẩm và thiết bị y tế.
Đối với thiết bị y tế, FDA quản lý theo hướng kiểm soát trước lưu hành và giám sát xuyên suốt vòng đời sản phẩm. Doanh nghiệp phải xác định đúng phân loại thiết bị để lựa chọn lộ trình phù hợp như:
- FDA Registration
- FDA 510k
- PMA (Premarket Approval)
- Tuân thủ QMSR (Quality Management System Regulation)
Ví dụ, nhiều thiết bị Class II bắt buộc phải thực hiện FDA 510k nhằm chứng minh tính tương đương với một thiết bị đã được FDA cho phép lưu hành trước đó.
Điểm quan trọng cần hiểu là FDA không cấp “chứng chỉ FDA” theo cách hiểu thông thường. Cơ quan này quản lý thông qua cơ chế đăng ký, đánh giá hồ sơ và giám sát liên tục.
CE là gì?
CE (Conformité Européenne) là dấu chứng nhận thể hiện sản phẩm đáp ứng các yêu cầu của Liên minh Châu Âu về an toàn, sức khỏe và môi trường.
Đối với thiết bị y tế, CE hiện được quản lý theo MDR (EU 2017/745). Khi đạt CE, sản phẩm có thể lưu hành hợp pháp tại các quốc gia thuộc Liên minh Châu Âu.
Khác với FDA, CE tập trung vào việc doanh nghiệp chứng minh rằng sản phẩm:
- Đáp ứng yêu cầu an toàn
- Đảm bảo hiệu suất sử dụng
- Kiểm soát rủi ro phù hợp
- Có hồ sơ kỹ thuật đầy đủ
- Có hệ thống quản lý chất lượng hiệu quả
Đối với các thiết bị có mức độ rủi ro trung bình hoặc cao, doanh nghiệp phải thực hiện đánh giá thông qua Notified Body trước khi được gắn dấu CE.
Nếu FDA hoạt động theo mô hình cơ quan quản lý nhà nước, CE vận hành theo cơ chế đánh giá sự phù hợp thông qua các tổ chức đánh giá độc lập được EU chỉ định.
II. So sánh chi tiết FDA và CE thiết bị y tế: 7 điểm khác biệt cốt lõi
| STT | Tiêu chí | FDA | CE |
|---|---|---|---|
| 1 | Khu vực áp dụng | Hoa Kỳ | Liên minh Châu Âu |
| 2 | Cơ quan quản lý | FDA | Notified Body |
| 3 | Cơ sở pháp lý | FDA Regulation | MDR EU 2017/745 |
| 4 | Phân loại thiết bị | Class I, II, III | Class I (bao gồm Is, Im, Ir), IIa, IIb, III |
| 5 | Hồ sơ phổ biến | FDA 510k, PMA | Technical File |
| 6 | Hệ thống quản lý | QMSR (áp dụng ISO 13485) | ISO 13485 |
| 7 | Giám sát sau lưu hành | Bắt buộc | PMS, PMCF |
Nhìn từ bảng trên có thể thấy FDA và CE cùng hướng đến mục tiêu đảm bảo an toàn sản phẩm, nhưng cách triển khai và phương pháp đánh giá lại rất khác nhau.
III. Nên làm chứng nhận FDA hay CE trước? Tiêu chuẩn nào khó hơn?
Đây là câu hỏi doanh nghiệp thường đặt ra khi tìm hiểu FDA và CE.
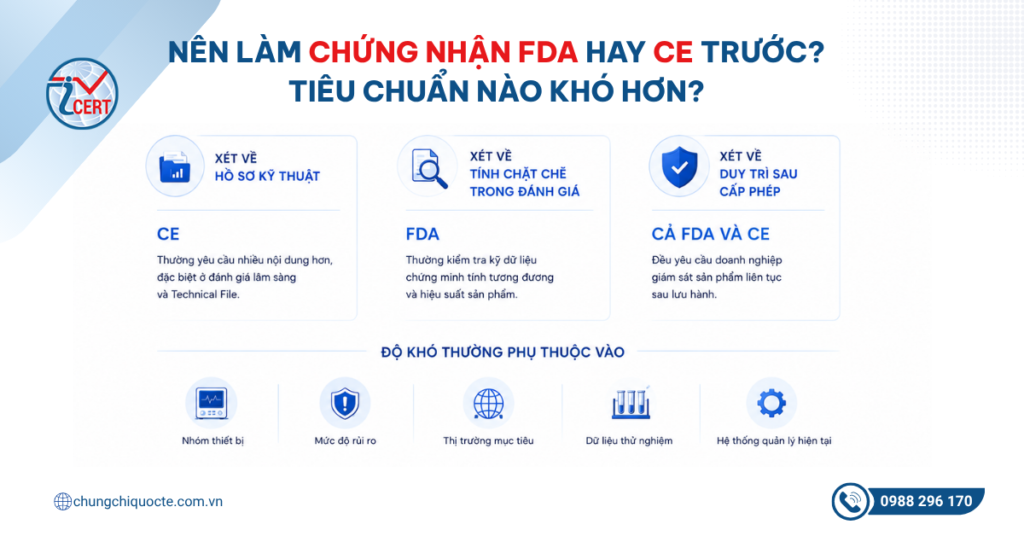
Thực tế không có hệ thống nào dễ hay khó tuyệt đối. Mức độ phức tạp phụ thuộc vào loại thiết bị và dữ liệu hiện có.
Nếu xét về hồ sơ kỹ thuật:
- CE thường yêu cầu nhiều nội dung hơn, đặc biệt ở đánh giá lâm sàng và Technical File.
Nếu xét về tính chặt chẽ trong đánh giá:
- FDA thường kiểm tra kỹ dữ liệu chứng minh tính tương đương và hiệu suất sản phẩm.
Nếu xét về duy trì sau cấp phép:
- Cả FDA và CE đều yêu cầu doanh nghiệp giám sát sản phẩm liên tục sau lưu hành.
Độ khó thường phụ thuộc vào:
- Nhóm thiết bị
- Mức độ rủi ro
- Thị trường mục tiêu
- Dữ liệu thử nghiệm
- Hệ thống quản lý hiện tại
IV. FDA và CE: Doanh nghiệp nên triển khai cái nào trước?
Nhiều doanh nghiệp muốn làm đồng thời FDA và CE để tiết kiệm thời gian. Tuy nhiên, chiến lược phù hợp sẽ phụ thuộc vào kế hoạch xuất khẩu.
Điểm quan trọng doanh nghiệp cần hiểu là FDA và CE có thể tận dụng một phần dữ liệu chung nhưng không thể sử dụng chung toàn bộ hồ sơ.
Ví dụ:
- ISO 13485 hỗ trợ cả FDA và CE
- Dữ liệu thử nghiệm có thể tái sử dụng một phần
- Đánh giá rủi ro có thể tham chiếu chéo
Tuy nhiên:
- FDA cần Predicate Device và Substantial Equivalence
- CE cần Technical File và đánh giá MDR
Triển khai đúng chiến lược ngay từ đầu sẽ giúp doanh nghiệp tiết kiệm đáng kể thời gian và chi phí.
V. Những sai lầm doanh nghiệp thường gặp khi triển khai FDA và CE
Nhiều doanh nghiệp gặp khó khăn không phải vì sản phẩm mà do hiểu sai bản chất của FDA và CE.
Các lỗi phổ biến gồm:
- Nghĩ FDA và CE giống nhau
- Có CE thì không cần FDA
- Chuẩn bị một bộ hồ sơ cho cả hai
- Không xác định chiến lược thị trường
- Không chuẩn hóa hệ thống quản lý
Đây là những nguyên nhân khiến quá trình đánh giá kéo dài và phát sinh nhiều chi phí không cần thiết.
VI. ICERT – Đơn vị tư vấn FDA và CE thiết bị y tế
ICERT hỗ trợ doanh nghiệp triển khai FDA và CE từ đánh giá hiện trạng, phân loại thiết bị, xây dựng hồ sơ kỹ thuật đến hỗ trợ làm việc với FDA và Notified Body.
Dịch vụ bao gồm:
- Tư vấn FDA thiết bị y tế
- FDA 510k và PMA
- CE MDR
- ISO 13485
- Technical File
- Đánh giá lâm sàng
👉 Liên hệ ICERT để được tư vấn lộ trình FDA và CE phù hợp với sản phẩm và thị trường mục tiêu.
CÔNG TY CP TƯ VẤN CHỨNG NHẬN QUỐC TẾ ICERT GLOBAL
Hà Nội: Số 7 ngách 21 ngõ 168 Nguyễn Xiển, Hạ Đình, Thanh Xuân, Tp. Hà Nội
Đà Nẵng: 47 Trần Đình Tri, Phường Hòa Minh, Quận Liên Chiểu, Tp. Đà Nẵng
Hồ Chí Minh: Tầng 4, 232/1/33 Bình Lợi, Phường 13, Quận Bình Thạnh, Tp. Hồ Chí Minh
Hotline: 0988 296 170
Email: sales@icert.vn